先给结论:大家常说的”GMP认证流程”,从启动准备到最终通过,通常要6~12个月,时间大头不在硬件建设,而在资料准备和现场检查的衔接。把各阶段要办的事提前排好,是企业最能把控的提速手段。
有一点要先说清:2019年新版《药品管理法》实施后,药品GMP认证证书制度已调整,监管重心转为药品生产许可和GMP符合性检查。业内仍习惯把整套准备工作叫作”GMP认证”,这篇文章也沿用这个说法,讲的正是这套准备与迎检流程。
流程上分三段:申报准备、现场检查、整改发证。硬件只是入场券,真正决定快慢的是资料完整性和现场状态。
三个阶段和关键时间节点
第一段:申报准备。 完成厂房设计施工、设备安装和各项验证,同时把质量体系文件编齐。涉及压力管道的(最高工作压力≥0.1MPa等条件,属《特种设备目录》监管范围),设计安装要由有许可的单位实施并办监督检验,这条线最容易被漏掉。
第二段:受理与现场检查。 申报材料受理后,药监部门安排现场检查。检查员看的不是车间漂不漂亮,是验证数据能不能复现、文件和现场对不对得上。按GB 50073-2013,洁净室装修选材有讲究——顶棚内表面光反射系数宜为0.6~0.8、墙面宜为0.5~0.8、地面宜为0.15~0.35,直接影响洁净区的视觉照度环境,属于检查中容易被点评的细节。
第三段:整改与发证。 现场检查发现缺陷项后限期整改,提交整改报告,审批通过后发证(现行制度下对应生产许可及符合性检查结论)。
时间上的经验排布(经验建议·非规范强制值):申报前3~6个月完成硬件与验证;申报后1~2个月受理并排期检查;检查后1~3个月完成整改。申报前建议至少留3个月做空调净化系统调试和环境确认,别带着没稳定的车间去迎检。
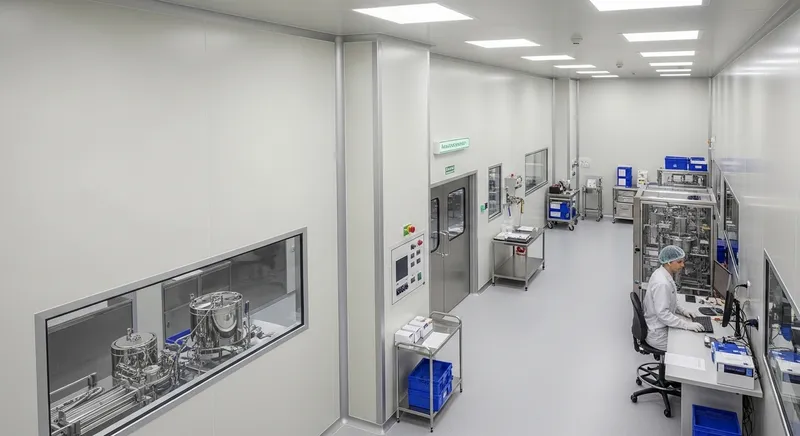
三个阶段环环相扣,前两段的准备质量直接决定第三段的整改工作量
企业要提前准备的六类核心资料
资料准备直接决定认证效率。以下六类要在申报前系统备齐,电子档和纸质档保持一致:
- 生产工艺与验证文件:工艺规程、批生产记录、清洁验证和工艺验证方案。验证数据必须完整、可重现,这是GMP(2010年修订)的核心要求。
- 厂房设施与设备资料:洁净区布局图、空气净化系统验证报告。按GB 50073-2013第6.1.5条,洁净室内每人每小时新风量不小于40m³,这类硬性条款在设计文件里要能直接对应。
- 质量管理体系文件:质量手册、变更控制、偏差处理、供应商审计记录。环境管理和职业健康安全部分可参考GB/T 24001-2016和GB/T 45001-2020建立对应体系。
- 人员资质与培训记录:关键岗位学历证明、健康档案、持续培训记录。生物制品生产还要对照《中国药典》和WHO GMP相关指南补齐专项要求。
- 产品检验与稳定性数据:原料、中间体、成品全项检验报告,加速和长期稳定性试验方案。
- 自检与整改报告:申报前至少做一次系统自检,记录问题、整改措施和验证结果——检查员大概率会问上一次自检发现了什么。
资料怎么组织才经得起检查
资料不是堆出来的,是让检查员在三分钟内找到想要的东西。
先梳理厂房设施文件:洁净室布局图、空气净化系统验证报告,按《洁净室及相关受控环境 生物污染控制》GB/T 25916.1-2010提供生物污染控制方案和监测数据,悬浮粒子、沉降菌等指标要和药品生产要求对应。
再打通生产和质量文件:标准操作规程(SOP)、批生产记录、偏差处理记录要覆盖从原料采购到成品放行的全链条,设备校准和维护日志单独成册。人员培训档案单独成册,能看出员工对GMP条款的理解和执行记录,而不是一张签到表。
最后把验证文件闭环:工艺验证、清洁验证都要有完整报告,证明操作参数可重复。比如灭菌工艺验证要包含温度分布数据,报告里的结论必须能被原始数据支撑。
启动前的三个确认
- 明确产品和剂型对应的监管口径:不同剂型、不同工艺的检查重点差别很大,先对准口径再备料。
- 核对规范现行有效:引用的标准版本要新,过期的条款写在文件里反而会扣分。
- 预留调试和自检时间:净化系统调试、自净测试、全面自检,每一项都值得排进时间表。
等级和验收口径可以先看洁净室验收与等级标准、检测无尘车间是否达10万级标准的关键项目和洁净室等级体系的深层逻辑与技术内涵解析;车间方案层面,制药GMP车间方案有整体做法,制药GMP工程案例可以看实际落地效果。